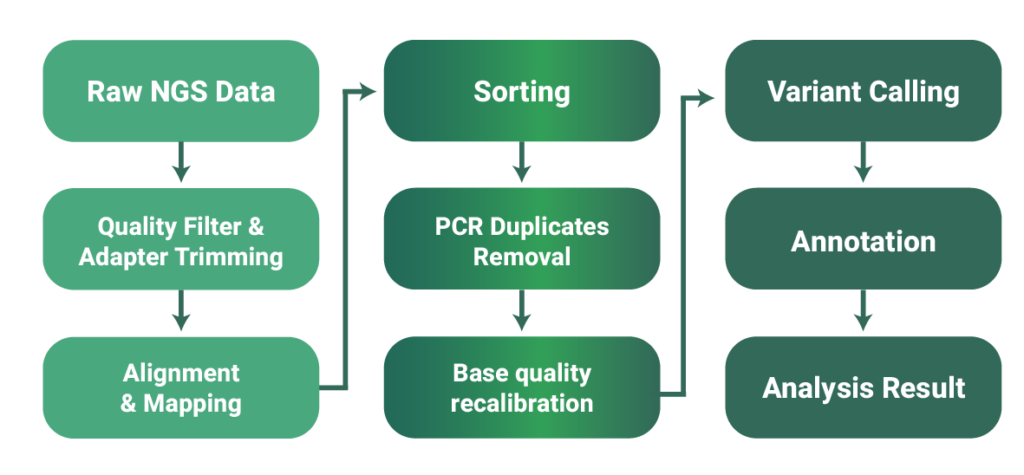
二代测序(NGS)数据分析流程主要分为三个阶段:将原始信号转化为 FASTQ 文件的一级分析、将短序列比对至参考基因组并检出变异的二级分析(核心步骤包括质控、比对、去重复和变异检测),以及进行功能注释和生物学解释的三级分析。
1. 一级分析(初级分析)
- 碱基识别(Base Calling):将测序仪生成的原始图像或信号(如 Illumina 的
.bcl文件)转换成碱基序列。 - 格式转换:输出包含序列及其测序质量值的
FASTQ文件。
2. 二级分析(核心计算分析)
- 数据质控(QC):使用工具(如 FastQC)检查测序数据的质量,切除接头(Adapter)并过滤低质量碱基。
- 序列比对(Alignment):使用比对工具(如 BWA 或 Bowtie2)将测序 reads 比对到参考基因组上,生成
SAM/BAM文件。 - BAM 排序与去重:对 BAM 文件按基因组坐标排序,并标记或去除 PCR 重复序列(如使用 Picard)。
- 变异检测(Variant Calling):针对重测序或基因组项目,使用工具(如 GATK 或 Samtools)检测单核苷酸多态性(SNP)和小片段插入缺失(InDel),生成
VCF文件。
3. 三级分析(高级与深度分析)
- 变异注释(Annotation):使用软件(如 ANNOVAR 或 VEP)对 VCF 中的突变位点进行基因、功能及已知数据库(如 ClinVar、1000 Genomes)的注释。
- 生物学解释:进行通路富集分析(GO/KEGG)、候选基因筛选及表型关联预测。
发表回复